Repères pour le raisonnement clinique
Une variation du développement génital peut concerner les chromosomes sexuels, les gonades, la production hormonale, la réponse des tissus aux hormones, les organes génitaux internes ou les organes génitaux externes. Le caryotype désigne la formule chromosomique, par exemple 46,XX ou 46,XY. La gonade est l’organe embryonnaire susceptible de se développer vers un ovaire, un testicule, un ovotestis ou une gonade dysgénétique. Le diagnostic relie ces données biologiques à l’anatomie observée et au déroulement de la puberté.
Les mécanismes habituels de la différenciation sexuelle humaine constituent le préalable de ce raisonnement. Une personne 46,XY peut avoir des gonades testiculaires et une réponse insuffisante des tissus aux androgènes. Une personne 46,XX peut présenter une virilisation des organes génitaux externes après une exposition fœtale aux androgènes, alors que l’utérus et les trompes sont présents. Une mosaïque correspond à la coexistence de lignées cellulaires ayant des caryotypes différents, par exemple 45,X/46,XY.
L’évaluation associe les données cliniques, endocriniennes, génétiques et anatomiques. Elle comprend aussi l’information de la personne concernée et de sa famille, la discussion collégiale des décisions, l’accompagnement psychologique et le suivi sexologique. Le diagnostic précis guide la surveillance hormonale, le risque tumoral, les possibilités de fertilité, les indications chirurgicales et la préparation de la transition vers les soins adultes.
Définition, prévalence et classification
Le consensus international de Chicago de 2006 a proposé le terme DSD pour les situations congénitales dans lesquelles le développement chromosomique, gonadique ou anatomique du sexe est atypique. Cette nomenclature classe les diagnostics en variations des chromosomes sexuels, variations 46,XX et variations 46,XY. Elle a remplacé, dans la pratique médicale, les anciennes catégories de « pseudohermaphrodisme » et d’« hermaphrodisme vrai ».1
Dans la littérature anglophone, DSD signifie le plus souvent disorders of sex development ; l’expression differences of sex development est également employée. Le terme « intersexe » reste utilisé par des personnes et des associations, parfois comme terme identitaire. En consultation, le diagnostic médical précis et les termes choisis par la personne constituent les repères les plus utiles. La classification de Chicago demeure une structure de description courante, alors que la génétique moléculaire et l’imagerie précisent progressivement les mécanismes de chaque diagnostic.2
En France, les textes officiels emploient l’expression « variations du développement génital » pour le dispositif de prise en charge des enfants. Les règles de bonnes pratiques imposent l’orientation vers un centre expert, une information claire et adaptée, une concertation nationale pour les variations marquées hors urgence vitale, ainsi qu’un accompagnement dans la durée.3
Les estimations de fréquence varient selon les diagnostics retenus. Un dénombrement qui inclut les hypospades distaux isolés aboutit à un chiffre élevé, car cette malformation urologique est relativement fréquente. Une estimation limitée aux variations génitales complexes nécessitant une expertise endocrinienne, génétique et anatomique décrit un groupe beaucoup plus restreint. Les chiffres globaux ne peuvent donc pas être interprétés sans connaître les diagnostics inclus et l’âge auquel ils ont été identifiés.2
En France, les centres experts sont les centres de référence et de compétence DEV-GEN, pour le développement génital du fœtus à l’adulte, et CMERCD, pour les maladies endocriniennes de la croissance et du développement. Ils appartiennent à la filière maladies rares endocriniennes FIRENDO. Ils organisent le bilan, coordonnent les avis d’endocrinologie, de génétique, d’imagerie, de chirurgie, de psychologie et de sexologie, puis assurent la continuité du suivi avec les équipes de proximité.3
Une présentation atypique des organes génitaux empêchant de déterminer le sexe, un hypospade associé à une autre atteinte génitale, un hypospade postérieur isolé, une hyperplasie congénitale des surrénales, une insensibilité aux androgènes, une dysgénésie gonadique, un déficit en 5 alpha-réductase ou une discussion de gonadectomie justifient un recours au centre expert. Les hypospades antérieurs isolés ne relèvent habituellement pas de ce dispositif ; un doute sur la sévérité justifie de solliciter le centre.3
Nomenclature
La classification issue du consensus de Chicago ordonne les diagnostics selon le caryotype, le développement gonadique et l’anatomie génitale. Elle sert à décrire le mécanisme d’une variation, à organiser le bilan initial et à lire les publications antérieures. Les textes récents conservent cette charpente en y intégrant les progrès de l’imagerie, des dosages hormonaux et de la génétique moléculaire.2
Les anciens mots peuvent apparaître dans des comptes rendus ou des dossiers médicaux. Le travail clinique consiste à les traduire par le diagnostic disponible : caryotype, gonade présente ou absente, anatomie des organes génitaux internes et externes, mécanisme endocrinien et résultat génétique lorsqu’il est identifié.
| Ancienne nomenclature | Nomenclature issue du consensus de 2006 | Vocabulaire actuel |
|---|---|---|
| Intersexe | DSD | Variation du développement génital, variation du développement sexuel, personne intersexe si ce terme est choisi par la personne. |
| Pseudohermaphrodisme masculin | 46,XY DSD | Variation 46,XY, par exemple insensibilité aux androgènes, déficit de synthèse des androgènes, dysgénésie gonadique ou hypospade complexe. |
| Pseudohermaphrodisme féminin | 46,XX DSD | Variation 46,XX, notamment hyperplasie congénitale des surrénales ou exposition androgénique fœtale. |
| Hermaphrodisme vrai | Ovotestis DSD | Variation ovotesticulaire du développement sexuel. |
| XX male, réversion sexuelle XX | 46,XX DSD testiculaire | Développement testiculaire chez une personne 46,XX, avec ou sans translocation de SRY. |
| Réversion sexuelle XY | Dysgénésie gonadique 46,XY complète | Dysgénésie gonadique 46,XY. |
Par exemple, l’expression ancienne « pseudohermaphrodisme masculin » recouvrait des diagnostics 46,XY très différents, tels qu’une insensibilité aux androgènes, une dysgénésie gonadique ou une anomalie de synthèse hormonale. « Pseudohermaphrodisme féminin » correspondait le plus souvent à une virilisation 46,XX, notamment dans l’hyperplasie congénitale des surrénales. La mention historique d’« hermaphrodisme vrai » désignait la présence de tissu ovarien et testiculaire, aujourd’hui appelée variation ovotesticulaire du développement sexuel.
Circonstances de découverte
La découverte peut survenir pendant la grossesse, à la naissance ou plus tard, à l’adolescence et à l’âge adulte. La démarche varie selon le moment du diagnostic : l’évaluation prénatale précise une suspicion, le bilan néonatal recherche une urgence endocrinienne ou urinaire, et la consultation tardive reprend l’histoire pubertaire, les traitements reçus et les informations déjà transmises.
Pendant la grossesse, une variation peut être suspectée devant une discordance entre le résultat chromosomique disponible et l’aspect échographique des organes génitaux, ou devant une anomalie anatomique associée. La personne enceinte est adressée sans délai au centre pluridisciplinaire de diagnostic prénatal de son réseau. Le CPDPN décrit l’anatomie fœtale, recherche d’éventuelles anomalies associées et propose, lorsque cela est justifié, des examens biologiques ou génétiques. Un centre expert peut ensuite participer à l’information du couple sur l’incertitude diagnostique et sur l’organisation des soins après la naissance.3
À la naissance, l’orientation rapide s’impose lorsqu’il existe une présentation atypique des organes génitaux, un hypospade associé à une cryptorchidie ou à une bifidité scrotale, une clitoromégalie, une vulve à ouverture unique ou des gonades non palpables. L’équipe décrit les constatations cliniques, vérifie l’état général, la tension artérielle, les électrolytes et les signes de déshydratation. Elle contacte sans délai le centre expert le plus proche. En cas d’hyperplasie congénitale des surrénales avec perte de sel, le traitement hormonal et la correction des désordres hydro-électrolytiques sont entrepris en urgence.43
Si la mention du sexe ne peut pas être portée immédiatement sur l’acte de naissance, le procureur de la République peut autoriser l’officier d’état civil à différer cette inscription. La mention est alors ajoutée dans les trois mois suivant la déclaration de naissance, à la demande des parents ou du procureur, sur présentation d’éléments médicaux complémentaires.5
À l’adolescence ou à l’âge adulte, le diagnostic peut être évoqué devant une aménorrhée primaire, une puberté absente, tardive, incomplète ou inattendue, une virilisation pubertaire, une gynécomastie, une masse inguinale correspondant à une gonade, une infertilité ou la découverte fortuite d’un caryotype atypique. La consultation reprend le déroulement de la puberté, les traitements hormonaux, les éventuelles interventions dans l’enfance, les douleurs, la fonction sexuelle, l’image corporelle, la fertilité et le niveau d’information déjà reçu. L’accès au dossier médical ancien aide souvent à reconstituer le diagnostic et les décisions antérieures.
Au centre expert, le bilan associe selon la situation un examen clinique, des dosages hormonaux, un bilan hydro-électrolytique, un caryotype et une analyse génétique, une échographie ou une autre imagerie, ainsi que des avis endocrinologique, chirurgical, psychologique et sexologique. L’information est donnée progressivement, confirmée par écrit et adaptée à l’âge et à la maturité de l’enfant. Un accompagnement psychologique est proposé sans délai à l’enfant et à ses parents ; une personne ressource et des contacts associatifs adaptés doivent également pouvoir être proposés.3
Pour les variations marquées et en dehors d’une urgence vitale, le dossier est présenté à une réunion de concertation pluridisciplinaire nationale avant toute prise en charge spécifique. Cette réunion associe au minimum un endocrinologue pédiatre, un chirurgien pédiatre, un généticien, un juriste ou un éthicien et une infirmière de coordination ; le professionnel de santé mentale qui suit l’enfant participe avec voix consultative. La RCP établit le diagnostic et évalue la nécessité médicale ainsi que la proportionnalité de chaque proposition. Les conclusions sont inscrites dans le dossier médical, accessibles à la personne à sa majorité. Une intervention destinée uniquement à conformer l’apparence génitale à une représentation du féminin ou du masculin ne constitue pas une nécessité médicale ; la décision est alors différée jusqu’à ce que le mineur puisse y participer.3
Classification générale
Le bilan situe l’étape du développement concernée : formule chromosomique, formation de la gonade, production hormonale, transformation enzymatique, réponse des tissus aux hormones, anatomie des organes génitaux internes et externes ou association syndromique. Ces données peuvent être concordantes ou discordantes chez une même personne. L’examen clinique ne suffit donc pas à retenir un mécanisme unique.
Les variations 46,XY comprennent les anomalies de la différenciation testiculaire, de la synthèse de la testostérone, de sa conversion en dihydrotestostérone et de l’action des androgènes. Elles peuvent se manifester par un hypospade, un micropénis, des gonades non descendues, des organes génitaux externes féminins, une puberté atypique ou une infertilité. Les variations 46,XX correspondent fréquemment à une exposition fœtale excessive aux androgènes, en premier lieu dans l’hyperplasie congénitale des surrénales ; elles comprennent aussi les variations du développement gonadique et les anomalies des dérivés müllériens.67
Les variations des chromosomes sexuels comprennent notamment le syndrome de Turner, le syndrome de Klinefelter et les mosaïques telles que 45,X/46,XY. Une mosaïque correspond à la présence de plusieurs lignées cellulaires. La présentation dépend de leur proportion, de leur répartition dans les gonades et des conséquences hormonales qui en résultent.
Les notions d’embryologie nécessaires à l’interprétation de ces diagnostics sont détaillées dans le cours consacré à l’ontogenèse sexuelle. Ici, l’enjeu est d’identifier le mécanisme de la variation et ses conséquences cliniques, endocriniennes, urologiques, reproductives et sexologiques.
Les différentes présentations cliniques
Virilisation des organes génitaux externes chez une personne 46,XX par excès d’androgènes
Chez un fœtus 46,XX, une virilisation des organes génitaux externes résulte d’une exposition excessive aux androgènes pendant la période de différenciation. Cette exposition est le plus souvent d’origine surrénalienne fœtale, dans l’hyperplasie congénitale des surrénales. Une production maternelle d’androgènes, une tumeur maternelle ou fœtale, certains médicaments et des expositions exogènes constituent des causes plus rares. Le bilan recherche leur origine, car le risque endocrinien et la conduite thérapeutique varient selon le mécanisme identifié.7
Hyperplasie congénitale des surrénales
Les surrénales sont deux glandes situées au-dessus des reins. Elles produisent le cortisol, qui participe à l’adaptation de l’organisme au jeûne, à la maladie et au stress, l’aldostérone, qui règle l’équilibre du sodium, du potassium et de l’eau, ainsi que des androgènes. La 21-hydroxylase intervient dans les voies de synthèse du cortisol et de l’aldostérone. Lorsque son activité est insuffisante, la production de cortisol diminue. La baisse du cortisol entraîne une augmentation de l’ACTH, hormone hypophysaire qui stimule les surrénales. Les précurseurs hormonaux s’accumulent et une partie est dirigée vers la synthèse d’androgènes. La stimulation chronique des surrénales explique le terme d’hyperplasie congénitale des surrénales.8
L’échelle de Prader décrit les différents aspects morphologiques que peut prendre la virilisation des organes génitaux externes chez un fœtus ou un nouveau-né 46,XX. Elle va d’une clitoromégalie isolée à une fusion labioscrotale avec sinus urogénital. Elle fournit un langage descriptif partagé entre pédiatres, endocrinologues, chirurgiens et généticiens. Le stade observé renseigne sur l’anatomie externe ; il ne mesure ni le déficit enzymatique, ni le risque de perte de sel, ni le pronostic fonctionnel ou sexuel.9

Manifestations cliniques de la forme classique avec perte de sel
L’hyperandrogénie fœtale peut viriliser les organes génitaux externes d’un nouveau-né 46,XX, alors que les ovaires, l’utérus, les trompes et la partie haute du vagin se sont développés selon la voie müllérienne. Une hyperpigmentation des organes génitaux externes ou des aréoles peut également être observée. L’aspect anatomique dépend de l’intensité et de la période de l’exposition aux androgènes ; il motive un bilan endocrinien et génétique, sans permettre à lui seul d’identifier l’enzyme atteinte.
Le déficit en minéralocorticoïdes entraîne une perte urinaire de sodium. Après quelques jours de vie, l’enfant peut présenter une mauvaise prise alimentaire, des vomissements, une perte de poids, une déshydratation, une hyponatrémie, une hyperkaliémie et une acidose métabolique. Sans traitement, cette décompensation peut évoluer vers un collapsus circulatoire, habituellement au cours de la deuxième semaine de vie. Chez un nouveau-né dont les organes génitaux externes sont virilisés, la recherche d’une hyperplasie congénitale des surrénales avec perte de sel fait partie de l’évaluation urgente.
Le déficit en glucocorticoïdes diminue la production de cortisol. Il favorise l’hypoglycémie et participe à l’instabilité hémodynamique de la crise surrénalienne. Le traitement associe l’hydrocortisone, la fludrocortisone dans les formes avec perte de sel, une supplémentation sodée adaptée à l’âge, l’éducation des parents aux doses de stress et un suivi spécialisé tout au long de la vie.8
La forme classique virilisante simple conserve une sécrétion minéralocorticoïde suffisante pour éviter une crise de perte de sel. L’excès d’androgènes reste marqué et impose le même suivi endocrinologique. Les formes non classiques conservent une activité enzymatique plus élevée ; elles peuvent se révéler plus tard par une pubarche précoce, une acné persistante, un hirsutisme, des troubles du cycle ou des difficultés de conception.
Les stades de Prader décrivent l’aspect anatomique des organes génitaux externes dans les virilisations 46,XX. Au stade 1, l’hypertrophie du clitoris est isolée. Au stade 2, le clitoris est plus allongé et le vestibule forme un entonnoir au fond duquel s’abouchent l’urètre et le vagin. Au stade 3, l’organe péno-clitoridien est plus développé, les replis labio-scrotaux sont partiellement fusionnés et un sinus urogénital commun est présent. Au stade 4, l’ouverture du sinus urogénital est plus distale, avec un aspect d’hypospade périnéal. Au stade 5, les replis labio-scrotaux sont complètement fusionnés et l’aspect externe peut évoquer celui d’un pénis sans testicules palpables. L’échelle décrit une morphologie ; elle ne permet pas de déduire l’identité de genre ultérieure, l’orientation sexuelle ni la qualité de vie adulte.8
Le traitement endocrinologique commence, lorsque l’état clinique le permet, par un bilan biologique avant toute substitution. Il associe l’hydrocortisone chez l’enfant, la fludrocortisone et la supplémentation sodée dans les formes avec perte de sel, l’éducation familiale aux doses de stress et le suivi au long cours. Les recommandations de l’Endocrine Society de 2018 insistent aussi sur le dépistage néonatal, la carte ou identification médicale, la transition vers les soins adultes, l’évaluation de la fertilité et l’accès à une expertise psychologique.10
Le suivi cherche à éviter le surdosage et le sous-dosage. Un excès d’hydrocortisone favorise la prise de poids, le ralentissement de croissance et une diminution de la densité osseuse. Un traitement insuffisant expose à l’accélération de croissance, à l’avance de maturation osseuse, à une petite taille définitive, à l’hyperandrogénie, à l’acné, à l’hirsutisme, aux troubles des règles ou à la progression de la virilisation. L’accompagnement psychologique concerne les parents dès l’annonce, puis l’enfant ou l’adolescent selon son âge, sa compréhension et ses demandes.
Une chirurgie génitale dans l’hyperplasie congénitale des surrénales se discute en centre spécialisé. L’information doit porter sur l’anatomie, la fonction urinaire, les risques infectieux, les douleurs, la sensibilité, la sexualité future, les possibilités de report et les options non chirurgicales. En France, la décision relève d’un parcours collégial et prend en compte l’intérêt médical, la proportionnalité du geste, l’âge, la capacité de l’enfant à participer aux choix qui engagent son corps et le droit à l’intégrité corporelle.
46,XX DSD testiculaire et 46,XX DSD ovotesticulaire
Une variation 46,XX peut résulter d’un excès d’androgènes produit par les surrénales sans modifier la nature ovarienne des gonades. Dans les variations gonadiques 46,XX, le mécanisme concerne directement la différenciation de la gonade : du tissu testiculaire apparaît, seul ou associé à du tissu ovarien. La recherche génétique précise notamment la présence éventuelle de SRY, gène habituellement situé sur le chromosome Y, ainsi que les anomalies de gènes intervenant dans les voies de différenciation gonadique, tels que SOX9, NR5A1, WNT4 ou RSPO1. Une cause moléculaire n’est pas identifiée dans toutes les situations.
46,XX DSD testiculaire
Dans le 46,XX DSD testiculaire, les deux gonades se sont différenciées en tissu testiculaire. Une translocation de SRY sur un chromosome X explique environ 80 % des formes 46,XX testiculaires ; d’autres mécanismes activent la voie testiculaire en l’absence de SRY. Les testicules fœtaux peuvent produire de l’hormone anti-müllérienne, ou AMH, et de la testostérone. L’AMH participe à la régression des canaux de Müller, à l’origine de l’utérus et des trompes ; la testostérone participe au développement des dérivés wolffiens. L’aspect des organes génitaux externes varie d’un aspect masculin habituel à une virilisation incomplète avec hypospade, micropénis ou testicules non descendus.
La situation peut être découverte à la naissance devant des organes génitaux atypiques, à la puberté devant un hypogonadisme hypergonadotrope, ou à l’âge adulte devant une infertilité. La spermatogenèse n’est habituellement pas possible en l’absence du matériel génétique du chromosome Y nécessaire à la maturation des spermatozoïdes. L’évaluation associe examen clinique, bilan hormonal, imagerie de l’appareil génital interne et des gonades, caryotype, analyse moléculaire et consultation génétique.7

46,XX DSD ovotesticulaire
Le 46,XX DSD ovotesticulaire associe du tissu ovarien et du tissu testiculaire chez une même personne. Le tissu peut être réparti dans deux gonades distinctes, avec un ovaire d’un côté et un testicule de l’autre, ou coexister dans une même gonade, appelée ovotestis. L’ovotestis est la présentation la plus fréquente de cette variation. L’anatomie interne est parfois asymétrique : du côté portant du tissu testiculaire fonctionnel, l’AMH peut limiter le développement des dérivés müllériens ; du côté ovarien, une trompe et un hémi-utérus peuvent persister. L’aspect externe dépend de la production hormonale fœtale et peut aller d’un aspect typiquement féminin à un aspect très virilisé.
Le diagnostic définit la composition gonadique, la présence d’un utérus ou d’un hémi-utérus, le potentiel hormonal de chaque gonade, les voies urinaires, le risque tumoral et les possibilités de fertilité. Les résultats d’imagerie et d’hormones orientent l’évaluation ; une analyse histologique peut parfois être nécessaire pour identifier précisément les tissus gonadiques. La décision thérapeutique tient compte du diagnostic, des fonctions présentes ou attendues, des risques médicaux et de l’avis de la personne au fil de son développement.7
Repères cliniques comparatifs
| Élément évalué | 46,XX DSD testiculaire | 46,XX DSD ovotesticulaire |
|---|---|---|
| Gonades | Tissu testiculaire bilatéral, normal ou dysgénétique. | Ovaire et testicule séparés, ou tissu ovarien et testiculaire réunis dans un ovotestis. |
| AMH et dérivés müllériens | Une production fœtale d’AMH est habituellement associée à l’absence d’utérus et de trompes. | Un utérus ou un hémi-utérus peut être présent, surtout du côté où du tissu ovarien est fonctionnel. |
| Aspect externe | Aspect masculin habituel ou virilisation incomplète avec hypospade, micropénis ou testicules non descendus. | Aspect très variable, selon la quantité et le moment de la sécrétion d’androgènes fœtaux. |
| Puberté et fertilité | Une insuffisance testiculaire est fréquente ; la spermatogenèse est habituellement absente. | La production d’estradiol et la maturation ovocytaire sont possibles lorsque du tissu ovarien fonctionnel est présent. |
Cette distinction repose sur l’examen clinique, l’imagerie, le bilan endocrinien, le caryotype, les analyses génétiques et, lorsque cela est nécessaire, l’étude histologique de la gonade.7
Anomalie des dérivés müllériens : syndrome de Rokitansky
Le syndrome de Mayer-Rokitansky-Küster-Hauser correspond à une aplasie ou une hypoplasie congénitale de l’utérus, du col et des deux tiers supérieurs du vagin chez une personne ayant le plus souvent un caryotype 46,XX et des ovaires fonctionnels. Le développement mammaire, la pilosité pubienne et les concentrations d’estradiol sont habituellement présents, car ils dépendent de la fonction ovarienne. Le diagnostic est fréquemment évoqué devant une aménorrhée primaire chez une adolescente dont la puberté s’est déroulée normalement. Sa fréquence est estimée autour d’une naissance féminine sur 4 500.11
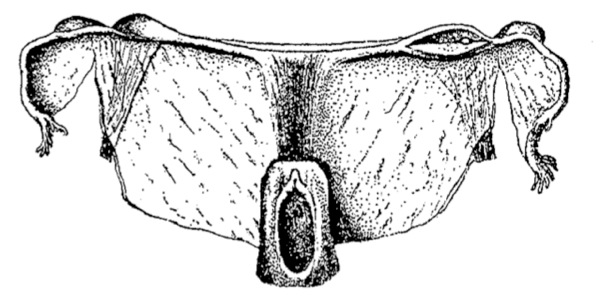
L’imagerie pelvienne décrit les reliquats utérins, la longueur vaginale et la position des ovaires. Une échographie rénale, une évaluation rachidienne et, selon le contexte, un bilan cardiaque ou auditif recherchent les anomalies associées des formes de type II, regroupées sous l’acronyme MURCS. La confirmation diagnostique distingue notamment ce syndrome d’une insensibilité complète aux androgènes, dans laquelle l’utérus est également absent mais le caryotype est 46,XY et les gonades sont testiculaires.
La consultation aborde l’annonce, le vécu corporel, les relations sexuelles, les douleurs éventuelles et le projet de fertilité. Les dilatations vaginales progressives constituent habituellement la première approche lorsqu’une personne souhaite augmenter la longueur fonctionnelle du vagin ; les options chirurgicales sont discutées avec un centre expérimenté quand elles correspondent à une demande personnelle et après information complète. La préservation des ovocytes, l’accès à une gestation pour autrui dans les pays où elle est autorisée et la transplantation utérine relèvent de situations distinctes, encadrées par le droit et par des équipes spécialisées.
Défaut de virilisation chez une personne 46,XY
Une variation 46,XY concerne une personne dont le caryotype comporte un chromosome X et un chromosome Y. Elle peut résulter d’une anomalie de la formation du testicule, de la synthèse de la testostérone, de sa conversion en dihydrotestostérone, de l’action du récepteur aux androgènes ou de la morphogenèse locale des organes génitaux. L’ancienne expression « ADS 46,XY » regroupait ces tableaux de sous-virilisation.
La présentation varie de façon considérable. Un nouveau-né peut avoir un aspect externe féminin, un hypospade, un micropénis, des bourrelets labioscrotaux incomplètement fusionnés, des gonades non descendues ou plusieurs de ces signes. Plus tard, le diagnostic peut être évoqué devant une hernie inguinale contenant une gonade chez une enfant assignée fille, une aménorrhée primaire, une puberté absente, une virilisation inattendue, une gynécomastie, une infertilité ou une discordance entre le caryotype et l’anatomie observée.6
Formes malformatives, syndromiques ou idiopathiques
L’hypospade correspond à une ouverture de l’urètre située sur la face inférieure du pénis au lieu d’être située à l’extrémité du gland. Il peut s’associer à une coudure ventrale et à un prépuce incomplet sur la face inférieure, donnant un aspect de prépuce dorsal en tablier. Le micropénis se définit à partir de courbes de référence dépendant de l’âge et de l’âge gestationnel ; il ne se diagnostique pas à l’impression visuelle. L’association hypospade, micropénis et testicules non descendus augmente la probabilité d’une variation 46,XY nécessitant une exploration endocrinienne, génétique et anatomique.
Le bilan cherche à localiser le niveau du défaut de virilisation. Il explore le développement testiculaire par l’examen, l’échographie et parfois les marqueurs de fonction gonadique ; il évalue la production de testostérone et d’AMH ; il recherche un défaut de conversion en dihydrotestostérone, une anomalie du récepteur aux androgènes, une forme syndromique ou malformative et les facteurs de contexte. Lorsque l’hypospade est postérieur, sévère, associé à une cryptorchidie ou à un micropénis, la prise en charge relève d’une équipe expérimentée.
Défauts de synthèse ou d’activation des androgènes
La stéroïdogenèse est la fabrication des hormones stéroïdes à partir du cholestérol. Cette chaîne produit notamment les glucocorticoïdes, les minéralocorticoïdes et les androgènes. Dans les variations 46,XY, certaines anomalies enzymatiques limitent la production ou l’activation des androgènes. Le déficit en 17-bêta-hydroxystéroïde déshydrogénase limite la conversion de l’androstènedione en testostérone. Le déficit en 5-alpha-réductase limite la conversion de la testostérone en dihydrotestostérone, indispensable à la virilisation des organes génitaux externes.
Ces déficits peuvent se manifester à la naissance par une sous-virilisation, puis par une virilisation pubertaire d’intensité variable selon l’enzyme concernée. Dans un déficit en 5-alpha-réductase, la production de testostérone peut permettre une virilisation pubertaire alors que la virilisation fœtale externe était incomplète. Dans un déficit en 17-bêta-hydroxystéroïde déshydrogénase, l’augmentation pubertaire des précurseurs peut aussi modifier l’aspect corporel. Le suivi doit aborder le diagnostic étiologique, les gonades, la puberté, la fertilité, la sexualité, l’information de la personne et les décisions concernant les traitements hormonaux ou chirurgicaux.
Défaut de réponse aux androgènes : insensibilité aux androgènes
L’insensibilité aux androgènes est une affection génétique liée à l’X due à une altération du récepteur aux androgènes. Le récepteur est la protéine qui permet à la cellule de répondre à la testostérone et à la dihydrotestostérone. Dans cette situation, la testostérone est produite, parfois à des taux normaux ou élevés, et les tissus androgéno-dépendants répondent mal ou ne répondent pas. Les formes complètes sont appelées CAIS, pour insensibilité complète aux androgènes, et les formes partielles PAIS, pour insensibilité partielle aux androgènes.
Dans l’insensibilité complète aux androgènes, les tissus ne répondent pas aux androgènes. L’aspect externe est féminin malgré un caryotype 46,XY et la présence de testicules. Les testicules produisent de l’AMH, ce qui explique l’absence d’utérus, de trompes et de partie supérieure du vagin. La testostérone produite peut être aromatisée en œstradiol, ce qui permet un développement mammaire pubertaire. La pilosité pubienne et axillaire est souvent faible, car elle dépend en grande partie de l’action androgénique.
Le diagnostic peut être évoqué avant la naissance devant une discordance entre un caryotype 46,XY et un aspect échographique féminin, pendant l’enfance devant une hernie inguinale contenant une gonade, ou à la puberté devant une aménorrhée primaire avec développement mammaire. Dans le CAIS, les gonades produisent des androgènes aromatisés en œstrogènes et permettent habituellement le développement pubertaire spontané. Le risque tumoral gonadique avant la puberté est faible ; la gonadectomie peut être différée afin de permettre la puberté spontanée et la participation de la personne à la décision. La surveillance, le calendrier d’une éventuelle gonadectomie et le traitement hormonal après celle-ci sont discutés au cas par cas dans une équipe experte.4
Dans l’insensibilité partielle aux androgènes, le récepteur conserve une activité partielle. Les tissus reçoivent donc une partie du signal androgénique. Le spectre clinique va d’un aspect externe féminin avec hypertrophie clitoridienne à un aspect masculin avec hypospade, infertilité ou gynécomastie isolée. Entre ces extrêmes, tous les degrés de masculinisation incomplète peuvent se rencontrer. L’assignation et les traitements demandent une information progressive, une expertise multidisciplinaire et la participation de la personne concernée dès que son âge et sa maturité le permettent.
Repères thérapeutiques après l’assignation initiale
Lorsque l’assignation est masculine, le parcours associe le bilan étiologique, le suivi de la croissance pénienne, un traitement par testostérone en cas de micropénis dans certaines situations, la chirurgie de l’hypospade lorsqu’elle est indiquée, la discussion sur les gonades, le suivi psychologique, le suivi pubertaire et l’induction pubertaire selon l’étiologie. À l’âge adulte, le traitement androgénique peut avoir des objectifs sexuels, métaboliques, osseux et psychiques. La sexualité doit être abordée en termes de fonction urinaire, érection, éjaculation, fertilité, douleur, image corporelle et satisfaction relationnelle.
Lorsque l’assignation est féminine, le parcours peut associer une discussion de gonadectomie, une induction pubertaire par œstrogènes, puis un traitement œstroprogestatif lorsque l’anatomie le justifie. Une vaginoplastie ou des dilatations vaginales peuvent être proposées selon l’anatomie, l’âge, la demande et le consentement. Les objectifs sont le développement des caractères sexuels secondaires, la trophicité vaginale, le capital osseux, la prévention tumorale lorsqu’elle est indiquée et la possibilité d’une sexualité vécue comme satisfaisante par la personne concernée. L’information sur la fertilité et les options de parentalité fait partie du suivi.
Ces décisions relèvent d’une décision partagée, adaptée à l’âge et au degré de maturité. Les recommandations EAU/ESPU demandent d’adresser les enfants concernés à des centres expérimentés, associant néonatologie, endocrinologie, urologie pédiatrique, psychologie et transition vers les soins adultes. L’assignation, la chirurgie génitale et la gonadectomie sont discutées par cette équipe spécialisée, avec une information adaptée à l’âge et une préparation du suivi adulte.12
Anomalie de l’AMH ou de son récepteur : persistance des dérivés müllériens
Le syndrome de persistance des dérivés müllériens résulte d’une anomalie de l’AMH ou de son récepteur. La sécrétion de testostérone est normale et permet habituellement des organes génitaux externes masculins. Les canaux de Müller ne régressent pas, ce qui explique la présence d’un utérus, de trompes et parfois d’une partie supérieure du vagin chez une personne 46,XY ayant des testicules. Le diagnostic est souvent découvert lors d’une exploration de cryptorchidie, d’hernie inguinale ou d’infertilité.13
La prise en charge dépend de la position des testicules, du risque tumoral, du retentissement sur la fertilité et des difficultés chirurgicales. Les structures müllériennes peuvent gêner l’abaissement testiculaire ou les gestes de correction de cryptorchidie. Leur ablation systématique peut exposer à des lésions des canaux déférents ou de la vascularisation testiculaire. Le raisonnement chirurgical doit donc distinguer ce qui est nécessaire pour la fonction, la surveillance et la prévention du risque, et ce qui relèverait seulement de la normalisation anatomique.
Variations des chromosomes sexuels
Syndrome de Turner
Le syndrome de Turner correspond à la perte complète ou partielle d’un chromosome X chez une personne de phénotype féminin. Le caryotype peut être 45,X, mosaïque 45,X/46,XX, ou comporter une anomalie structurale du chromosome X. Dans une mosaïque, toutes les cellules n’ont pas le même caryotype, ce qui explique une variabilité clinique importante. Sa fréquence est classiquement estimée autour d’une naissance féminine sur 2 000 à 2 500.14
Les signes les plus fréquents sont la petite taille et l’insuffisance ovarienne primaire liée à la dysgénésie gonadique. Les autres manifestations varient selon les personnes : lymphœdème néonatal des mains ou des pieds, pterygium colli correspondant à un repli cutané latéro-cervical, implantation basse des cheveux, nævi, malformations cardiaques ou rénales, anomalies thyroïdiennes, otites répétées, hypoacousie et difficultés visuo-spatiales ou exécutives. Le suivi ne se limite donc pas à la puberté ; il comporte aussi une surveillance cardiovasculaire, métabolique, auditive, thyroïdienne et psychosociale.
Le retentissement sexologique dépend de la puberté spontanée ou induite, du traitement œstrogénique, de la taille, de l’image corporelle, des comorbidités, de la confiance relationnelle et de la fertilité. Une induction pubertaire progressive peut être nécessaire lorsque la puberté spontanée ne se déclenche pas. La fertilité spontanée est possible dans certaines mosaïques, mais elle reste globalement diminuée. Les discussions sur préservation de fertilité, don d’ovocytes, grossesse et risque cardiovasculaire nécessitent une expertise spécialisée.
La présence de matériel chromosomique Y dans une dysgénésie gonadique associée au syndrome de Turner expose à un risque tumoral gonadique plus élevé. Une gonadectomie prophylactique peut alors être discutée en centre expert. Le sexologue doit connaître cette possibilité, car elle peut avoir des conséquences sur la puberté, les traitements hormonaux, l’image corporelle, la fertilité et le vécu de l’annonce.
Syndrome de Klinefelter
Le syndrome de Klinefelter correspond le plus souvent à un caryotype 47,XXY, avec un chromosome X supplémentaire chez une personne assignée garçon. Des mosaïques 46,XY/47,XXY existent et peuvent donner des tableaux plus discrets. Sa fréquence est estimée autour d’un garçon sur 600 à 700. Les organes génitaux externes sont le plus souvent sans anomalie à la naissance, même si un hypospade, un micropénis ou des testicules non descendus sont parfois observés. Une partie importante des diagnostics est posée tardivement, devant une infertilité ou un hypogonadisme.15
Dans l’enfance, le tableau peut comporter des difficultés de langage, d’apprentissage, d’attention, de coordination ou d’adaptation sociale. À l’adolescence, la puberté peut être incomplète, avec grande taille, membres longs, gynécomastie, petits testicules et augmentation progressive de la FSH et de la LH. À l’âge adulte, l’infertilité par azoospermie est fréquente. Le diagnostic ne se résume pas à la fertilité : fatigue, baisse de libido, troubles de l’érection, anxiété, humeur dépressive, image corporelle et difficultés relationnelles peuvent faire partie de la demande clinique.
Le suivi associe selon les situations un traitement par testostérone, une évaluation de la fertilité, une discussion de préservation ou de prélèvement chirurgical de spermatozoïdes, une prise en charge de la gynécomastie si elle est mal vécue, et une attention au métabolisme, à l’os et à la santé mentale. La testostérone peut améliorer les signes d’hypogonadisme, la masse musculaire, la densité osseuse et parfois la libido, sans restaurer à elle seule la fertilité lorsque l’atteinte testiculaire est avancée.
Sur le plan sexologique, l’entretien doit distinguer désir, excitation, érection, éjaculation, orgasme, image corporelle, anxiété de performance et vécu de l’infertilité. La découverte du caryotype à l’âge adulte peut modifier l’identité corporelle et la représentation de la masculinité. L’accompagnement consiste à expliquer le diagnostic sans réduire la personne à son caryotype, à traiter les symptômes d’hypogonadisme lorsqu’ils sont présents, et à orienter vers une équipe de fertilité si un projet parental existe.
Dysgénésie gonadique mixte
La dysgénésie gonadique mixte associe souvent un mosaïcisme, par exemple 45,X/46,XY, et un tableau asymétrique. Une gonade testiculaire ou dysgénétique peut être présente d’un côté, parfois palpable dans un bourrelet labioscrotal. De l’autre côté, une gonade fibreuse, appelée streak gonad dans la littérature anglophone, peut s’associer à des structures müllériennes comme un hémi-utérus et une trompe. L’aspect externe dépend de la quantité de tissu testiculaire fonctionnel et du moment où les hormones fœtales ont été produites.
Le bilan doit préciser le caryotype, la présence de matériel Y, la fonction hormonale, la position des gonades, l’anatomie des organes génitaux internes et externes, et le risque tumoral. L’asymétrie anatomique explique que l’examen clinique seul soit insuffisant. Une imagerie, un bilan endocrinien et une expertise génétique peuvent être nécessaires pour comprendre l’organisation réelle des gonades et des dérivés müllériens ou wolffiens.
L’assignation et les traitements relèvent d’une évaluation spécialisée. Les enjeux sont multiples : risque tumoral des gonades dysgénétiques, possibilité ou impossibilité de puberté spontanée, besoin d’induction pubertaire, fertilité, chirurgie éventuelle, état civil, image corporelle et future sexualité. Les décisions précoces doivent être limitées aux gestes médicalement nécessaires et réévaluées avec la personne concernée dès qu’elle peut participer à la discussion.
Décisions à la naissance, état civil et identité de genre
Les cours anciens employaient les expressions « assignation du sexe » ou « sexe d’élevage » pour désigner le choix de la mention inscrite à l’état civil, l’organisation familiale et le projet de soins discuté à la naissance. Ces dimensions se distinguent de l’identité de genre, qui correspond au vécu intime de son genre et ne peut pas être prédite à partir du caryotype, de l’anatomie, des gonades ou des concentrations hormonales. L’orientation sexuelle relève également de l’histoire personnelle et ne se déduit pas du diagnostic.
Données prises en compte dans le parcours initial
Le bilan clinique décrit l’anatomie des organes génitaux externes, la présence d’une ouverture urogénitale commune, la position des gonades, la perméabilité urinaire et les éventuels signes d’urgence endocrinienne. Le bilan biologique recherche notamment un déficit surrénalien, apprécie la production de cortisol, d’aldostérone et d’androgènes, puis précise le caryotype et, selon le diagnostic, les variations génétiques associées. L’échographie et l’IRM peuvent identifier un utérus, des trompes, des gonades ou des anomalies urinaires. Ces éléments établissent le diagnostic et le pronostic médical ; ils n’annoncent pas l’identité de genre future.
La discussion clinique intègre la possibilité d’une puberté spontanée ou d’une induction hormonale, la fonction urinaire, les risques tumoraux documentés pour certaines gonades dysgénétiques, les possibilités de fertilité, les contraintes thérapeutiques et les effets attendus de chaque intervention. L’apparence des organes génitaux externes, la taille du phallus, la faisabilité d’un geste chirurgical ou les représentations sociales ne constituent pas à eux seuls des critères médicaux de décision.
En France, une variation marquée du développement génital conduit à une évaluation par un centre expert et à une réunion de concertation pluridisciplinaire nationale, hors urgence vitale. Les parents reçoivent une information progressive sur les hypothèses diagnostiques, les examens, les suites possibles et le délai de déclaration de la mention du sexe à l’état civil. Lorsque la situation médicale le justifie, ce délai peut être prolongé dans les conditions prévues par le droit. Une intervention dont le seul objectif est de rapprocher l’apparence génitale d’une norme ne relève pas d’une nécessité médicale ; elle est différée afin que l’enfant puisse participer à la décision à mesure de sa maturité.16
À l’adolescence et à l’âge adulte, une personne peut consulter pour douleur, cicatrice, difficulté de pénétration, dysfonction érectile, infertilité, traitement hormonal, gonadectomie, découverte tardive du diagnostic, secret familial ou questionnement identitaire. L’entretien reprend l’histoire médicale avec des termes compréhensibles, évalue les symptômes actuels et organise, lorsque le dossier le justifie, un lien avec le centre expert pour les questions endocriniennes, génétiques, chirurgicales ou de fertilité.
Prise en charge chirurgicale
La chirurgie peut répondre à une urgence endocrinienne, à un obstacle urinaire, à un risque infectieux, à une gonade exposée à un risque tumoral, à une courbure de verge gênante ou à une demande fonctionnelle exprimée par la personne. Chaque indication précise l’objectif du geste, les alternatives disponibles, l’histoire naturelle sans intervention, les risques de cicatrice, de douleur, de sténose, de fistule, de reprise, d’altération de la sensibilité et les conséquences possibles sur la fonction sexuelle et reproductive.
Chez l’enfant présentant une variation marquée du développement génital, toute intervention spécifique hors urgence vitale est précédée d’une concertation pluridisciplinaire nationale. La RCP apprécie la nécessité médicale et la proportionnalité de l’acte. L’information est reprise avec les parents et l’enfant selon son degré de maturité ; elle est confirmée par écrit. Le consentement de l’enfant est recherché lorsqu’il est apte à exprimer sa volonté et à participer à la décision.3
Chirurgie de l’hypospade
La chirurgie de l’hypospade est souvent proposée dans la petite enfance, autour de 15 à 18 mois selon les équipes et les situations. Elle poursuit trois objectifs : corriger la coudure, reconstruire l’urètre et reconstruire la face ventrale de la verge, avec ou sans préservation du prépuce. Les termes chirurgicaux correspondent aux différents temps de cette reconstruction : libération des tissus ventraux, test de la coudure, correction éventuelle des corps caverneux, reconstruction de l’urètre, du méat et du gland, couverture cutanée, puis circoncision ou préservation préputiale selon les cas.
La description anatomique distingue les formes subcoronales, péniennes moyennes et pénoscrotales selon l’emplacement du méat urétral. Cette localisation oriente le degré de complexité chirurgicale, surtout lorsqu’elle s’associe à une coudure, à une division scrotale ou à des testicules non descendus. Une forme distale isolée n’a pas la même signification qu’un hypospade postérieur associé à une cryptorchidie ou à un micropénis. Dans ce dernier cas, le bilan doit rechercher une variation 46,XY, un trouble de synthèse ou d’action des androgènes, ou une atteinte gonadique, en plus de préparer la reconstruction urétrale.17

Les suites postopératoires comportent habituellement une sonde urinaire pendant quelques jours, un pansement refait vers le quatrième jour et des soins adaptés à l’enfant. Les complications peuvent être esthétiques ou fonctionnelles : fistule, sténose, uréthrocèle et réintervention à distance. Les hypospades sévères, les formes associées à une autre variation génitale et les reprises après plusieurs interventions nécessitent une expertise spécialisée et une collaboration uro-endocrinienne.
Les recommandations récentes d’urologie pédiatrique orientent les formes complexes, les reprises chirurgicales et les situations associées à une variation du développement génital vers des centres expérimentés, avec organisation de la transition vers les soins adultes. La transition est un point clinique à part entière : l’adolescent puis l’adulte doivent connaître le type d’hypospade, les gestes réalisés, les complications éventuelles, le retentissement urinaire, l’état de la fonction érectile, l’éjaculation, la fertilité potentielle et les situations qui justifient une réévaluation urologique ou sexologique.12
Chirurgie de féminisation dans l’hyperplasie congénitale des surrénales
La chirurgie de féminisation dans l’hyperplasie congénitale des surrénales a longtemps été proposée très précocement, parfois entre 2 et 6 mois. Les décisions précoces nécessitent aujourd’hui une information sur les options, les risques et la possibilité de report. La stabilisation endocrinienne et hydro-électrolytique précède toute discussion chirurgicale. L’évaluation anatomique porte sur la hauteur du confluent entre le vagin et l’urètre, par génitographie, endoscopie ou imagerie selon les équipes.
L’anatomie peut associer une virilisation du périnée et une confluence entre le vagin et l’urètre, c’est-à-dire un trajet commun plus ou moins long avant l’ouverture vers l’extérieur. La hauteur de cette confluence guide la stratégie : confluence basse, confluence haute ou cavité vaginale très hypoplasique. Les gestes décrits comprennent vaginoplastie, clitoridoplastie et labioplastie. Les techniques de vaginoplastie incluent l’approche périnéale classique, la mobilisation complète du sinus urogénital, appelée TUM, et la mobilisation partielle du sinus urogénital, appelée PUM.
La mobilisation complète expose à une morbidité spécifique : urètre court, infections urinaires, incontinence possible et risque d’atteinte de l’innervation sphinctérienne ou clitoridienne. Les confluences hautes peuvent conduire à discuter la technique de Passerini ou une vaginoplastie de substitution lorsque la cavité vaginale est très hypoplasique ou absente. Les options non chirurgicales ou différées, comme les dilatations progressives de Frank ou la technique de Vecchietti, se discutent le plus souvent à l’adolescence ou à l’âge adulte, en fonction du diagnostic, de l’anatomie, de la demande et du consentement de la personne concernée.
La clitoridoplastie de réduction a historiquement reposé sur l’excision des corps caverneux, l’excision du tissu spongieux intracaverneux ou la plicature. Ces gestes exposent à un risque fonctionnel. Les études de suivi ont montré des atteintes possibles de la sensibilité et de la fonction sexuelle après chirurgie clitoridienne précoce. La décision se construit en centre expert, avec une trace écrite, une explication des alternatives, une réévaluation dans le temps et une participation de la personne concernée dès que son âge et sa maturité le permettent.
Les soins postopératoires peuvent comporter sonde vésicale, antibiotiques, soins locaux, immobilisation et surveillance de l’aspect du capuchon clitoridien selon le geste réalisé. Le suivi actuel ajoute l’information écrite, la discussion des alternatives, l’accompagnement psychologique, l’évaluation de la douleur, la surveillance fonctionnelle et la préparation de la transition vers l’adolescence puis l’âge adulte.
Sexualité et devenir à long terme
Le devenir sexuel à long terme dépend du diagnostic, des traitements hormonaux, des gestes chirurgicaux, de l’âge de l’annonce, du secret familial éventuel, de l’image corporelle, de la continuité du suivi et du contexte relationnel. Les plaintes adultes peuvent concerner la douleur, la pénétration, l’érection, l’éjaculation, l’orgasme, la lubrification, la cicatrice, la taille ou l’apparence des organes génitaux, la fertilité, le désir, la honte corporelle ou la difficulté à parler du diagnostic à un partenaire. Les données disponibles concernent surtout l’hypospade, les chirurgies précoces dans l’hyperplasie congénitale des surrénales, la chirurgie clitoridienne, l’insensibilité complète aux androgènes et les limites méthodologiques des études de suivi.
Hypospade et sexualité adulte
L’étude de Mureau et al. comparait 73 adultes opérés d’un hypospade à 50 témoins. La plupart des adultes opérés déclaraient avoir une vie sexuelle. Les difficultés concernaient surtout l’image des organes génitaux externes et la satisfaction corporelle, avec un retentissement plus fréquent dans les formes sévères et lorsque le parcours chirurgical avait été lourd. La gêne peut porter sur l’apparence de la verge, la position du méat, les cicatrices, la courbure résiduelle, la projection du jet urinaire ou la crainte du regard du partenaire.18
La revue systématique de Rynja et al. incluait 20 publications portant sur les résultats à long terme après chirurgie d’hypospade dans l’enfance. Les hommes opérés rapportaient plus de symptômes urinaires, une moindre satisfaction de l’apparence pénienne, une activité sexuelle comparable aux témoins mais une satisfaction sexuelle plus faible, et davantage de difficultés érectiles, éjaculatoires ou relationnelles selon les études. En consultation, l’évaluation doit donc porter sur la fonction urinaire et sexuelle, les douleurs, l’image corporelle, les reprises chirurgicales éventuelles et la qualité de la relation, sans réduire la plainte à l’aspect anatomique.19
Hyperplasie congénitale des surrénales et sexualité
L’étude de Gastaud et al., menée chez des femmes adultes ayant une hyperplasie congénitale des surrénales, retrouvait une moindre satisfaction sexuelle, une moindre satisfaction de l’apparence génitale, des sténoses vaginales, des difficultés de pénétration, une entrée plus tardive dans la sexualité, moins de grossesses et d’enfants, avec une grande variabilité individuelle. Ces résultats doivent être interprétés avec prudence, car les parcours chirurgicaux, endocriniens et familiaux sont très hétérogènes.20
Les anciennes techniques de vaginoplastie ont exposé à plusieurs complications : besoin fréquent d’introitoplastie ou de dilatations à la puberté, pertes muqueuses, inflammations chroniques dans les vaginoplasties de substitution trop longues, saignements, sténoses et risque tumoral selon le type de tissu utilisé. Ces résultats ont progressivement déplacé les indications et les calendriers chirurgicaux. L’évaluation sexologique adulte doit rechercher les douleurs vulvaires ou vaginales, les cicatrices douloureuses, les difficultés de pénétration, l’anorgasmie, la gêne liée à l’apparence, le vécu de la chirurgie précoce et le niveau réel d’information sur le diagnostic.
Chirurgie clitoridienne, sensibilité et orgasme
L’étude de Minto et al., publiée dans The Lancet en 2003, portait sur 39 personnes présentant une variation du développement sexuel, dont 28 avaient eu une chirurgie clitoridienne. Les personnes opérées rapportaient davantage de difficultés de sensualité et d’orgasme que celles qui n’avaient pas eu ce geste, avec les limites d’une étude transversale sur de petits effectifs hétérogènes.21
L’étude de Crouch et al. évaluait la sensibilité clitoridienne et vaginale chez six femmes ayant une hyperplasie congénitale des surrénales opérée. Les mesures montraient une sensibilité clitoridienne très altérée, notamment chez les personnes ayant eu une réduction clitoridienne. La partie supérieure du vagin non opérée avait des résultats plus proches de la normale. Cinq des six personnes sexuellement actives rapportaient des difficultés sexuelles, dont une diminution de la fréquence des rapports et une anorgasmie. Ces données expliquent la prudence actuelle devant les gestes clitoridiens précoces, en particulier lorsqu’ils ne répondent pas à une nécessité médicale immédiate.22
Insensibilité complète aux androgènes
Les données sur l’insensibilité complète aux androgènes restent peu nombreuses, avec de faibles effectifs. Dans l’étude de Minto et al. publiée dans Fertility and Sterility, les femmes CAIS interrogées rapportaient des difficultés sexuelles fréquentes, surtout une diminution de la fréquence des rapports et des difficultés de pénétration. Une proportion importante percevait le vagin comme trop court, alors que l’examen ne retrouvait pas toujours une hypoplasie vaginale. Cette discordance rappelle le poids de l’image corporelle, de l’information reçue, du vécu du diagnostic et de la qualité relationnelle.23
Le suivi sexologique dans le CAIS doit aborder la longueur vaginale, les douleurs, la lubrification, la pénétration, la libido, la fatigue, le traitement hormonal, le vécu de la gonadectomie lorsqu’elle a eu lieu, la fertilité impossible avec les gonades présentes, et la manière dont le diagnostic a été annoncé. La personne peut avoir grandi comme fille puis femme sans connaître son caryotype, ou découvrir tardivement l’absence d’utérus et la présence de testicules. La consultation doit laisser un temps réel à la compréhension de ces informations, car elles touchent à l’histoire corporelle, familiale et identitaire.
Limites des études
Les études disponibles se comparent difficilement : effectifs faibles, diagnostics hétérogènes, techniques chirurgicales différentes, biais de réponse et analyse incomplète de la qualité de vie, de la confiance en soi, de l’image corporelle, des troubles de l’humeur, des traitements hormonaux, du secret familial et de l’acceptation du diagnostic. Les cohortes plus récentes, comme dsd-LIFE, ont amélioré l’évaluation adulte en interrogeant directement l’activité sexuelle, la satisfaction sexuelle, la satisfaction de la fonction génitale et les difficultés sexuelles, avec une hétérogénéité diagnostique persistante.24
Opérer ou attendre
La décision chirurgicale prend en compte le risque de lésion des nerfs sensitifs lors d’une réduction clitoridienne, l’incertitude sur le rôle des corps caverneux dans l’excitation et le plaisir, l’effet de l’anatomie génitale sur l’image corporelle, le moment d’une éventuelle vaginoplastie ou gonadectomie, l’expérience du chirurgien et la continuité du suivi psychologique. Elle prend aussi en compte la fonction urinaire, les infections, le risque tumoral, la douleur, l’âge de la personne, sa compréhension du diagnostic et la possibilité de consentir au geste.
Le calendrier se décide selon la nécessité médicale, la proportionnalité du geste, l’information donnée, la discussion collégiale et la participation de la personne concernée. Une urgence vitale endocrinienne, un obstacle urinaire, un risque infectieux ou un risque tumoral gonadique imposent une autre temporalité qu’une intervention destinée principalement à modifier l’apparence génitale ou à anticiper une sexualité pénétrative future. Le sexologue doit connaître cette histoire pour accueillir les demandes adultes sans réduire la plainte à l’anatomie, à la chirurgie ou au diagnostic.
Conclusion
Les variations du développement génital relèvent de mécanismes hétérogènes. Le diagnostic articule le caryotype, les gonades, les hormones, la réponse des tissus, l’anatomie et le déroulement de la puberté. Un même aspect clinique peut correspondre à plusieurs diagnostics, ce qui justifie un bilan spécialisé.
Le suivi associe les compétences endocriniennes, génétiques, anatomiques, chirurgicales, psychologiques et sexologiques. À chaque étape, l’information doit permettre à la personne et à sa famille de comprendre le diagnostic, les options, les incertitudes et les conséquences possibles sur la fertilité, la sexualité et la vie relationnelle. Le suivi adulte conserve une place spécifique pour les douleurs, les cicatrices, les difficultés sexuelles, les traitements hormonaux, la fertilité et l’histoire des décisions prises dans l’enfance.
Références
- Hughes, I. A., Houk, C., Ahmed, S. F., Lee, P. A., & Lawson Wilkins Pediatric Endocrine Society/European Society for Paediatric Endocrinology Consensus Group. (2006). Consensus statement on management of intersex disorders. Journal of Pediatric Urology, 2(3), 148-162. https://doi.org/10.1016/j.jpurol.2006.03.004[↩]
- Ahmed, S. F., Cools, M., Looijenga, L. H. J., et al. (2025). Differences of sex development. Nature Reviews Disease Primers, 11, 54. https://doi.org/10.1038/s41572-025-00637-y[↩][↩][↩]
- République française. (2022, 15 novembre). Arrêté du 15 novembre 2022 fixant les règles de bonnes pratiques de prise en charge des enfants présentant des variations du développement génital. Journal officiel de la République française. https://www.legifrance.gouv.fr/jorf/id/JORFTEXT000046566375[↩][↩][↩][↩][↩][↩][↩][↩]
- European Association of Urology. (2026). EAU Guidelines on Paediatric Urology, chapitre Disorders/differences of sex development. https://uroweb.org/guidelines/paediatric-urology/chapter/disordersdifferences-of-sex-development[↩][↩]
- Ministère du Travail, de la Santé, des Solidarités et des Familles. (2025, mars). Accompagnement des parents de nouveau-nés et d’enfants présentant une variation de développement génital. Annexe 3 de la note d’information n° DGS/PP4/DGOS/2025/87. https://bulletins-officiels.social.gouv.fr/sites/textes-officiels/files/2025-08/TSSP2516762N_3.pdf[↩]
- Domenice, S., Batista, R. L., Arnhold, I. J. P., Sircili, M. H., Costa, E. M. F., & Mendonça, B. B. (2022, 21 août). 46,XY Differences of Sexual Development. In K. R. Feingold, S. F. Ahmed, B. Anawalt, et al. (dir.), Endotext [Internet]. MDText.com, Inc. https://www.ncbi.nlm.nih.gov/books/NBK279170/[↩][↩]
- Yavas Abalı, Z., & Guran, T. (2024). Diagnosis and management of non-CAH 46,XX disorders/differences in sex development. Frontiers in Endocrinology, 15, 1354759. https://doi.org/10.3389/fendo.2024.1354759[↩][↩][↩][↩][↩]
- Speiser, P. W., & White, P. C. (2026, 21 janvier). Congenital adrenal hyperplasia. In K. R. Feingold, R. A. Adler, S. F. Ahmed, et al. (dir.), Endotext [Internet]. MDText.com, Inc. https://www.ncbi.nlm.nih.gov/books/NBK278953/[↩][↩][↩]
- Yau, M., Gujral, J., & New, M. I. (2019, 16 avril). Congenital adrenal hyperplasia: Diagnosis and emergency treatment. In K. R. Feingold, R. A. Adler, S. F. Ahmed, et al. (dir.), Endotext. MDText.com, Inc. Figure 2: Different degrees of virilization according to the scale developed by Prader. Licence CC BY-NC-ND 2.0. https://www.ncbi.nlm.nih.gov/books/NBK279085/figure/congn-adren-hp-emerg.F2/[↩]
- Speiser, P. W., Arlt, W., Auchus, R. J., Baskin, L. S., Conway, G. S., Merke, D. P., Meyer-Bahlburg, H. F. L., Miller, W. L., Murad, M. H., Oberfield, S. E., & White, P. C. (2018). Congenital adrenal hyperplasia due to steroid 21-hydroxylase deficiency: An Endocrine Society clinical practice guideline. The Journal of Clinical Endocrinology & Metabolism, 103(11), 4043-4088. https://doi.org/10.1210/jc.2018-01865[↩]
- Herlin, M. K., Petersen, M. B., & Brännström, M. (2020). Mayer-Rokitansky-Küster-Hauser (MRKH) syndrome: A comprehensive update. Orphanet Journal of Rare Diseases, 15, 214. https://doi.org/10.1186/s13023-020-01491-9[↩]
- Radmayr, C., Bogaert, G., Bujons, A., Burgu, B., Castagnetti, M., ’t Hoen, L. A., O’Kelly, F., Pakkasjärvi, N. A., Quaedackers, J., Rawashdeh, Y. F. H., & Silay, M. S. (2026). EAU guidelines on paediatric urology. European Association of Urology. https://d56bochluxqnz.cloudfront.net/documents/full-guideline/EAU-Guidelines-on-Paediatric-Urology-2026.pdf[↩][↩]
- Orphanet. (s. d.). Persistent Müllerian duct syndrome. https://www.orpha.net/en/disease/detail/2856[↩]
- Gravholt, C. H., Viuff, M. H., Brun, S., et al. (2024). Clinical practice guidelines for the care of girls and women with Turner syndrome. European Journal of Endocrinology, 190(6), G53-G151. https://doi.org/10.1093/ejendo/lvae050[↩]
- Zitzmann, M., Aksglaede, L., Corona, G., Isidori, A. M., Juul, A., T’Sjoen, G., Kliesch, S., D’Hauwers, K., Toppari, J., Słowikowska-Hilczer, J., Tüttelmann, F., & Dohle, G. (2021). European academy of andrology guidelines on Klinefelter syndrome. Andrology, 9(1), 145-167. https://doi.org/10.1111/andr.12909[↩]
- République française, Direction générale de la santé. (2025, mars). Prise en charge des variations du développement génital : documents d’information destinés aux professionnels de santé et aux parents. https://bulletins-officiels.social.gouv.fr/sites/textes-officiels/files/2025-08/TSSP2516762N_3.pdf[↩]
- Centers for Disease Control and Prevention. (2024, 19 novembre). Hypospadias. https://www.cdc.gov/birth-defects/about/hypospadias.html[↩]
- Mureau, M. A. M., Slijper, F. M. E., van der Meulen, J. C., Verhulst, F. C., & Slob, A. K. (1995). Psychosexual adjustment of men who underwent hypospadias repair: A norm-related study. The Journal of Urology, 154(4), 1351-1355. https://pubmed.ncbi.nlm.nih.gov/7658535/[↩]
- Rynja, S. P., de Jong, T. P. V. M., Bosch, J. L. H. R., & de Kort, L. M. O. (2011). Functional, cosmetic and psychosexual results in adult men who underwent hypospadias correction in childhood. Journal of Pediatric Urology, 7(5), 504-515. https://doi.org/10.1016/j.jpurol.2011.02.008[↩]
- Gastaud, F., Bouvattier, C., Duranteau, L., Brauner, R., Thibaud, E., Kutten, F., & Bougnères, P. (2007). Impaired sexual and reproductive outcomes in women with classical forms of congenital adrenal hyperplasia. The Journal of Clinical Endocrinology & Metabolism, 92(4), 1391-1396. https://doi.org/10.1210/jc.2006-1757[↩]
- Minto, C. L., Liao, L. M., Woodhouse, C. R. J., Ransley, P. G., & Creighton, S. M. (2003). The effect of clitoral surgery on sexual outcome in individuals who have intersex conditions with ambiguous genitalia: A cross-sectional study. The Lancet, 361(9365), 1252-1257. https://doi.org/10.1016/S0140-6736(03)12980-7[↩]
- Crouch, N. S., Minto, C. L., Laio, L. M., Woodhouse, C. R. J., & Creighton, S. M. (2004). Genital sensation after feminizing genitoplasty for congenital adrenal hyperplasia: A pilot study. BJU International, 93(1), 135-138. https://doi.org/10.1111/j.1464-410X.2004.04572.x[↩]
- Minto, C. L., Liao, K. L., Conway, G. S., & Creighton, S. M. (2003). Sexual function in women with complete androgen insensitivity syndrome. Fertility and Sterility, 80(1), 157-164. https://doi.org/10.1016/S0015-0282(03)00501-6[↩]
- Kreukels, B. P. C., Cohen-Kettenis, P. T., Roehle, R., van de Grift, T. C., Slowikowska-Hilczer, J., Claahsen-van der Grinten, H., Lindén Hirschberg, A., de Vries, A. L. C., Reisch, N., Bouvattier, C., Nordenström, A., Thyen, U., Köhler, B., & dsd-LIFE Group. (2019). Sexuality in adults with differences/disorders of sex development (DSD): Findings from the dsd-LIFE study. Journal of Sex & Marital Therapy, 45(8), 688-705. https://doi.org/10.1080/0092623X.2019.1610123[↩]


